本研究通过密度泛函理论计算,探究了双空位石墨烯(DVG)负载的Ni5与Ni4Cu合金团簇在CO2电还原制甲酸反应中的催化性能与机制。结果表明,Cu掺杂使团簇与载体的结合能从-6.2 eV提升至-7.5 eV,界面电荷转移与Ni(Cu)-C键形成显著增强了结构稳定性,可有效抑制团簇团聚。反应性能方面,Ni4Cu/DVG将甲酸生成的速率决定步骤能垒从1.18 eV大幅降至0.26 eV,反应动力学显著提升;同时该能垒低于析氢反应能垒,可优先抑制竞争副反应,实现甲酸高选择性生成。晶体轨道哈密顿布居分析揭示,Cu引入弱化了关键中间体*OCHO的M-O键强度(Cu-O键ICOHP为-0.408/-0.492 eV,远低于Ni-O键的-0.697/-0.976 eV),避免了中间体过度吸附,优化了吸附-脱附平衡。本工作从原子尺度阐明了Ni-Cu协同效应的电子与成键机制,为非贵金属CO2还原电催化剂的设计提供了理论指导,后续可进一步探索不同Ni/Cu比例对性能的调控用。
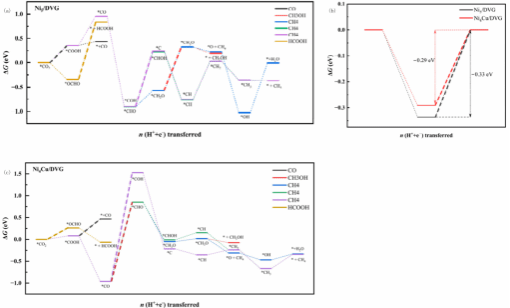
图1(a)Ni5/DVG催化剂上二氧化碳还原反应路径示意图。星号(*)表示吸附中间体。(b)Ni4Cu/ DVG 催化剂上二氧化碳还原反应路径示意图。星号(*)表示吸附中间体。(c)HER反应中的RDS能垒(eV)。
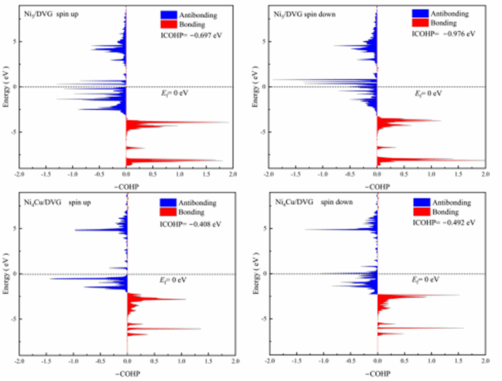
图2 针对* OCHO 吸附在Ni5/ DVG 和Ni4Cu/ DVG 表面时Ni–O与Cu–O键的晶体轨道哈密顿布居数(COHP)分析。
本研究获得了国家自然科学基金项目(No.12464037)的资助。
论文链接:https://doi.org/10.3390/nano16070434
